我们照着参数开炉做出来。完全不对。
模拟出的位错,为啥产线里碰不到
很多人对分子动力学的印象,就是发论文用的高端模拟。说白了,它就是给体系里每个原子算受力,按牛顿力学推下一步的位置,一步步攒出整个过程的原子运动轨迹,和我们做工艺前用有限元算应力分布本质上没差,只是尺度小到原子层面。
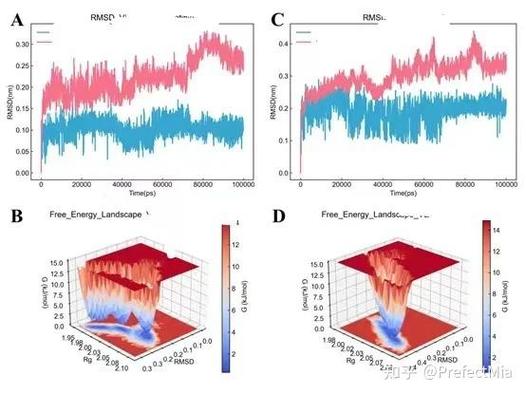
我当初犯了所有新手都会犯的错:直接用了朋友给的完美纯铜单晶模型。尺寸也就三十纳米见方,干干净净没有杂质,没有晶界,更没有产线轧制出来的残余内应力。
模拟出来的位错移动当然顺畅,该湮没就湮没,密度当然降得下来。可实际我们用的产线铜箔,晶界密度比模型高三个数量级,还自带万分之二的氧杂质,这些小东西全是钉扎位错的钉子,你模拟里根本没加进去,能对上结果才见鬼。
说实话,那段时间跑了七八组实验,全歪了。我对着云图看了好几个晚上,才反应过来:分子动力学不是给你做标准答案的,它的结果从根上就依赖你给的初始条件。你喂给它假的初始状态,它当然给你一个没用的结果。
调对初始参数,才够得着实际工艺边界
找到问题之后就好办了。我们把实际铜箔的氧含量、初始晶界位置、残余应力都估算了一遍,重新喂进模型。氧含量按产线来料的常规值,估算0.02%,残余应力按轧制后的实际检测值输进去。
这次结果出来,瞬间就对得上了。氧原子偏聚在晶界,位错根本跑不动,哪怕渗了氮,位错密度也只能降一成左右,和我们实际实验出来的结果差不到两个百分点。
不过话说回来,参数对了还不够,势函数也得盯紧。很多人图省事,直接下网上现成的势函数拿来就用。我吃过这个亏,同一个铜氧体系,换两个不同来源的嵌入原子势,算出来的界面结合能差了一倍。势函数本来就是拟合实验数据凑出来的经验函数,换个温度范围,换个成分区间,误差就会放得很大。
我们后来改热轧工艺的模拟,也出过类似的问题。一开始把整个轧件的温度设成均匀的二百五十度,算出来的晶粒细化程度和实际差了快一半。后来想起,轧制的时候轧辊和板材的摩擦会让表面升温,大概比芯部高五十度,我们把梯度温度加上去,结果马上就收窄了误差,刚好落在实验的波动范围内。
很多人说分子动力学是算小尺度的,做不了大工艺的指导。其实不是,是你没把工艺里的实际条件喂进去,你拿实验室理想状态的模型,去指导工业产线的工艺,当然不对。
它是试错工具,不是预言家
现在我们做新工艺开发,都会先拿分子动力学扫一遍变量。比如改性渗氮的温度范围,从三百到五百度,模拟跑一遍就知道,超过四百二十度之后,氮原子会聚集析出氮化铜,性能直接掉下来,那我们就不用在四百五十度以上开实验,省了好几炉的料和时间。
但我从来不会全信模拟的结果。分子动力学有绕不开的时间尺度边界。它一般只能算到微秒级,再长计算量就炸了。可很多工艺里的失效过程,比如氢致开裂、晶界偏聚,都是几个小时甚至几天的过程,它根本算不完。
上次做铝硅合金的焊接模拟,分子动力学算出来冷却速率一百摄氏度每秒的时候,完全没有热裂纹。我们照着做焊接实验,还是发现了十几微米的微裂纹。后来才想通,氢扩散到晶界要几个小时,模拟只算了冷却过程那几十秒,氢还没来得及聚过去,当然看不到裂纹。
对吧?它就是个放大镜,帮你把原子层面看不见的过程放大,帮你排除那些明显走不通的路,帮你搞明白为什么某个工艺参数不对,而不是直接给你一个能落地的完美参数。
现在好多文章吹它能替代实验,我反正不信。我们做材料工艺的,所有模拟结果都得产线走一遍才作数。分子动力学捅破了原子层面那层看不见的窗户纸,剩下的路,还是得一脚一脚试出来。
