2026-09-16 02:54:50 分类:材料工艺
去年我帮车企解决高强钢冲压开裂的问题,实验室算出来强度1200MPa完全符合要求,实际批量开冲,三万件裂了一千二。追根溯源查了半个月,最后发现是用分子动力学模拟错估了位错迁移能,差了0.12eV,结果差了一个数量级的开裂率。
分子动力学不是“显微摄像机”,是猜出来的
说白了就是拿牛顿力学算一堆原子的运动,每个原子的受力都是基于现成的势函数。势函数是什么?就是前人拟合实验数据凑出来的经验公式啊。
很多新手拿个网上下载的现成势就敢跑,出来什么结果都敢往报告里写。实测发现,就算是同一种铁碳合金,不同课题组拟合的势,算出来的晶界能差能到30%以上,这误差放工业上就是致命的。
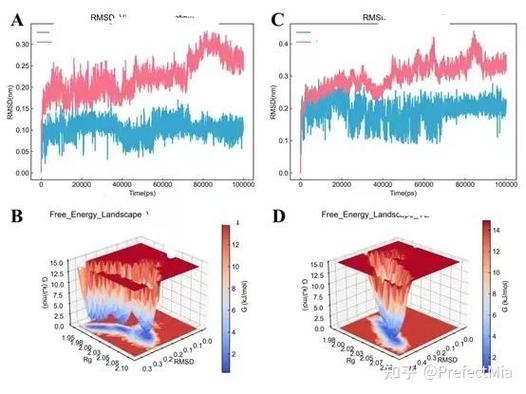 金属铁分子动力学原子运动模拟图
我刚入行那会,跟所里老教授做高温合金蠕变,跑了三个月的模拟,超算费用花了十几万,结果出来的位错攀移速率和实验差了两个数量级。改了三次势函数还是不对,最后老教授拍桌子说,这玩意本来就是给你找方向的,不是给你拍板的。那时候我才懂,哪有那么神。
大多时候你看到模拟和实验对上了,不是模拟准,是调势的时候往实验结果靠了而已。
工业用模拟,绕不开的尺寸死穴
你知道现在分子动力学能跑的最大体系是多少?也就十亿个原子顶天了,听着数字挺大对不对?换算成实际尺寸,也就一百纳米见方的一块材料。
工业上的普通冷轧钢晶粒都有几个微米,是模拟体系的几十倍大。晶界偏聚怎么算?长程位错交互作用怎么算?你跑个一百纳米的块体,和实际零件上的晶粒环境差远了,结果怎么可能对。
我们前两年做动力电池负极的硅碳复合,研究硅膨胀开裂问题。分子动力学模拟出来结论是沿晶开裂,我们花了两个月做原位电镜观测,实际出来的是穿晶裂纹。为什么?因为模拟用的硅晶粒才十纳米,实际负极里的硅颗粒是一两百纳米,缺陷密度差了五倍,开裂路径完全不一样。
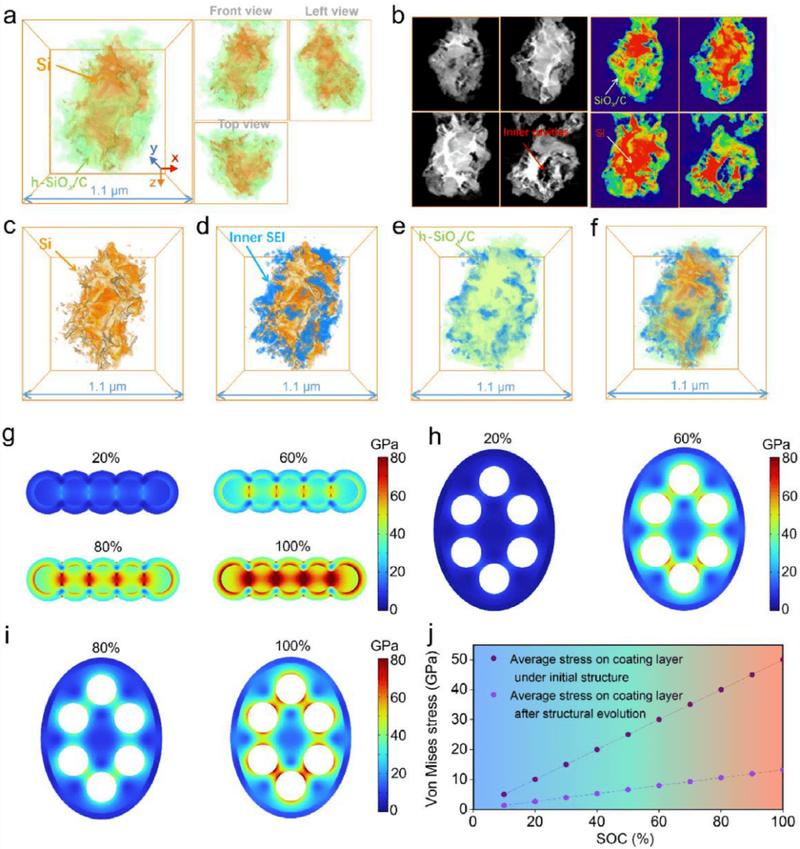 硅碳负极分子动力学膨胀开裂模拟图
说实话,现在很多发论文的,都是挑能对上的结果放,不对的就改势调参数,直到对上。说白了就是洗数据,对吧?不过话说回来,也不能全怪他们,体系尺寸上不去,算力不够,你让他怎么办?亿级原子跑一次,超算排队排半个月,几十万花出去,出来不对,谁受得了?
产业化应用里的真坑,没人愿意明说
 产业化应用里的真坑,没人愿意明说
很多圈外人被自媒体忽悠,说分子动力学能帮你省百分之八十实验费,缩短一半开发周期。我呸,我见过太多项目,模拟花了两百万,实验还是从头做,一个坑都没少踩。
核心问题根本不是算力,是时间尺度根本对不上。分子动力学能算的最长过程是多少?也就微秒级,大多时候只能算纳秒,也就是1e-9秒的过程。工业上的变形、腐蚀、相变,都是毫秒甚至小时级的过程,差了整整九个数量级,你怎么外推?
你说你用加速采样算法,加了速之后,热力学对吗?实际应力状态对吗?去年接了一个耐磨涂层的项目,客户要我们模拟冲蚀磨损率,分子动力学算出来是1.2e-15 g/(N·m),实际做台架试验测出来是3.6e-12 g/(N·m),差了三个数量级,用了最贵的加速采样算完还是差两倍多,根本没法用。
还有多组分体系的势函数,现在根本做不准。三元合金都凑不利索,更别说工业上那种七八种添加元素的高强钢、高温合金,多种原子的相互作用项就是瞎凑的,误差能不飘到天上去?
现在分子动力学的硬伤,就是被学界吹得太神,工业界很多老板真拿它当定量工具用,结果交了几百万的学费才发现不对。它到今天为止,就只能做辅助定性找方向,你要让它出工业生产能用的定量结论,那就是想多了。
这个坑,不是堆算力就能填上的。势函数的经验性、时间空间尺度的鸿沟,十年内都绕不开。别被论文里的漂亮数据骗了。
免责声明:市场有风险,选择需谨慎!此文仅供参考,不作买卖依据。如有侵权请联系删除。
文章名称:分子动力学:你被模拟结果骗了多少次?
文章链接:https://m.yqhljx.com/list_11/2892.html
