2026-11-04 10:15:03 分类:材料工艺
去年帮珠三角一家骨科植入物厂做工艺合规审核,他们送第三方的PEEK椎间融合器,ISO10993全项检测全过,报告盖着CMA章,印得烫金封面都有。结果临床跟踪了32例植入患者,11例术后3个月出现局部软组织炎性肉芽肿,2例因为持续疼痛不得不二次手术取出融合器。厂方的技术总监当时拍着桌子喊冤,说我们的材料明明全合格。
所谓”全项合格”,是实验室里的自嗨
我在材料工艺这行摸了15年,太知道这套检测是怎么回事了。说白了,现在通用的生物相容性检测,本质是拿材料的静态浸提液做静态毒理实验。就是把切成标准尺寸的材料样品,泡在37℃的缓冲液或者培养基里72小时,拿泡过材料的液体去养固定的细胞系、做皮肤刺激实验、测致敏反应。
这套方法从几十年前定下来到现在,几乎没怎么更新过评价维度——你总不能说现在的植入物要在人体里待十年,检测的时候还是只测72小时的浸提毒性吧?就像你要判断一辆车能不能开10年,结果只测了它刚出厂的时候能不能打着火,这不是开玩笑吗?
这套方法出来的结果,能说明啥?
最多说明材料在静态、无摩擦、无降解的理想状态下,不会析出能毒死培养皿里细胞的有毒物质。仅此而已。
我们去年在实验室做过一组对照:同批次的医用PEEK,按标准做浸提实验,细胞毒性评级是0级,也就是完全无毒。可一旦把材料磨成1-5μm的微颗粒,混进巨噬细胞的培养基里,细胞存活率直接掉到37%,超过6成的巨噬细胞被激活,释放的炎症因子浓度是空白对照组的8倍。
没人在常规检测里测这个。
 ISO10993生物相容性浸提实验操作场景
对,就是这样,你拿浸提液测一万遍合格,只要材料在体内因为微动磨损掉下来微颗粒,该发炎还是发炎。
检测报告和临床实际,从来对不上号
更扯的是送检样品和量产货的“双轨制”。
我见过太多厂的操作:送检的样品是实验室里手工精抛的,每一步都用无尘布擦到镜面,残留的脱模剂、切削液全用高纯乙醇泡三遍,测出来当然全合格。可量产线上的产品呢?开模之后直接拿出来,表面沾的脱模剂都没擦干净,机加工带下来的铝屑嵌在材料表面,就这么包装灭菌发去医院。
之前跟某三甲医院的骨科主任吃饭,他说临床上碰到的植入后慢性炎症,至少6成追溯下来,对应的送检样品全是全项合格的。患者体质差?真不是。是那些表面残留的加工助剂,在体内慢慢析出,持续刺激周围组织,形成慢性的炎症反应。
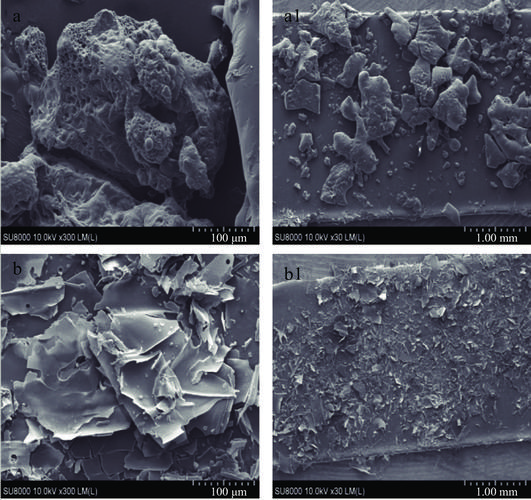 骨科植入物量产批次表面脱模剂残留电镜图
还有更鸡贼的操作:为了过生物相容性检测,在材料表面喷一层超薄的临时亲水涂层,这层涂层在检测的时候完好无损,能挡掉大部分析出的杂质,检测结果当然好看。可植入人体之后,体液循环泡上两三周,这层涂层就被降解吸收完了,下面材料基体里残留的聚合单体、杂质全露出来,不出现迟发性反应才怪。
认知从根上就歪了,根本绕不开的死穴
现在整个行业对生物相容性的理解,从根上就错了。
大家默认的生物相容性,就是”材料不会把人毒死”。可人体根本不是培养皿里的固定细胞系啊。你拿Hela细胞测出来的无毒结果,不代表骨组织里的成骨细胞不会排斥材料,不代表磨损产生的微颗粒不会顺着淋巴管跑到远端淋巴结,不代表动态血流冲刷下的材料表面不会触发凝血反应。
之前某款国产冠脉支架,当初送检的生物相容性报告拿了全优,结果临床用了三年,随访数据显示支架内血栓的发生率比进口同类产品高40%。最后追溯原因,就是支架在血管里撑开的时候,和血管壁的动态摩擦产生的金属微划痕,掉下来的纳米级金属颗粒直接激活了凝血通路。
这种问题,常规的静态浸提检测根本查不出来。
现在整个产业化的硬伤就在这:所有人都把“通过ISO10993静态毒理检测”当成生物相容性的终极标准,没人去管真实植入场景下的动态磨损、长期降解、微尺度的免疫交互。送检的时候拼尽全力把样品做到完美,量产的时候就把工艺一致性抛到脑后,反正检测已经过了,宣传的时候只管把”生物相容性优异”的大字印在产品手册上。
别吹了。
现在连最基本的”量产批次和送检批次性能一致”都做不到,谈什么和人体的深度兼容?那些所谓的生物相容性优势,本质上就是实验室里的数字游戏而已。
免责声明:市场有风险,选择需谨慎!此文仅供参考,不作买卖依据。如有侵权请联系删除。
文章名称:戳破生物相容性的行业遮羞布:15年工艺人见够了检测合格却栽在临床的项目
文章链接:https://m.yqhljx.com/list_11/5342.html
